


Un appareil esthétique portant un simple marquage CE peut encore, dans certains cas, être légalement commercialisé en Suisse.
La présence d’un marquage CE accompagné de quatre chiffres n’est pas une exigence absolue pour tous les appareils esthétiques, ni dans toutes les situations transitoires.
Tout dépend du statut réglementaire du produit, de la réglementation sous laquelle il a été mis sur le marché, de son historique de commercialisation en Suisse et des conditions de transition dont il peut encore bénéficier.
Entre l’ancienne Directive 93/42/CEE relative aux dispositifs médicaux, DDM (MDD en anglais), le Règlement (UE) 2017/745, RDM (MDR en anglais), l’Ordonnance suisse sur les dispositifs médicaux (ODim) et les dispositions transitoires applicables à certains produits esthétiques sans destination médicale, plusieurs régimes coexistent.
Il faut également distinguer le droit de commercialiser un nouvel appareil de celui de continuer à utiliser un appareil déjà légalement mis en service.
Pour une vue d’ensemble des principales règles applicables aux technologies esthétiques en Suisse, consulter également notre rubrique Réglementation des appareils esthétiques.
Un marquage CE à quatre chiffres est-il toujours obligatoire ?
Non, pas dans toutes les situations.
Un simple marquage CE peut être légal notamment :
- pour un appareil esthétique qui ne relève pas de l’ODim et dont la réglementation applicable ne nécessite pas l’intervention d’un organisme notifié ;
- pour certains appareils historiquement commercialisés sous la réglementation basse tension et bénéficiant encore des dispositions transitoires de l’ODim ;
- dans certaines catégories de dispositifs médicaux pour lesquelles la procédure de conformité applicable ne nécessite pas l’intervention d’un organisme notifié.
En revanche, un appareil relevant aujourd’hui de l’annexe 1 ODim et introduit pour la première fois sur le marché suisse ne peut pas simplement invoquer une ancienne conformité à la réglementation basse tension pour satisfaire aux nouvelles exigences.
Le marquage CE visible sur un appareil ne suffit donc pas, à lui seul, à déterminer si celui-ci est conforme ou non.
Que signifient les quatre chiffres après le marquage CE ?
Les quatre chiffres identifient l’organisme notifié ou désigné qui intervient dans l’évaluation de conformité du dispositif.
Lorsqu’une procédure réglementaire exige l’intervention d’un organisme notifié, le marquage CE du dispositif est accompagné du numéro d’identification de cet organisme.
Cette identification ne constitue pas un numéro de modèle, une indication de qualité supérieure ou une garantie de performance de l’appareil.
Elle indique qu’un organisme d’évaluation de la conformité est intervenu dans le cadre réglementaire applicable.
Pour les produits esthétiques relevant de l’annexe 1 ODim, Swissmedic précise que les classes de risque concernées exigent l’intervention d’un organisme désigné.
Après l’expiration des dispositions transitoires applicables, ces produits devront donc disposer du marquage de conformité approprié accompagné du numéro d’identification de l’organisme concerné.
En revanche, lorsqu’un appareil relève d’une réglementation ne prévoyant pas cette intervention, un simple marquage CE peut être parfaitement normal.
Un appareil qui ne peut plus être vendu peut-il encore être utilisé ?
Oui, dans de nombreux cas.
Un appareil qui a été légalement mis sur le marché et mis en service peut souvent continuer à être utilisé même lorsque de nouveaux exemplaires du même modèle ne peuvent plus être commercialisés sous l’ancien régime réglementaire.
Il faut distinguer plusieurs notions :
- La mise sur le marché : première mise à disposition d’un appareil individuel sur le marché suisse ;
- La mise à disposition sur le marché : fourniture ultérieure d’un appareil dans le cadre d’une activité commerciale ;
- La mise en service : première mise à disposition de l’appareil à son utilisateur final ;
- L’utilisation : exploitation ultérieure de l’appareil après sa mise en service.
La date d’expiration d’un certificat de conformité ne correspond pas nécessairement à la fin de la durée de vie du produit.
Elle n’entraîne pas, à elle seule, l’interdiction de continuer à utiliser un appareil légalement mis en service.
Fin de certificat, fin de commercialisation et fin d’utilisation sont trois notions différentes.
L’utilisation reste naturellement soumise aux obligations applicables en matière de sécurité, d’entretien et de conformité.
Pourquoi existe-t-il plusieurs calendriers de conformité ?
Parce que la réglementation des dispositifs médicaux a été profondément modifiée et que plusieurs régimes transitoires ont été instaurés.
Le RDM est entré en vigueur dans l’Union européenne en 2017 et est pleinement applicable depuis le 26 mai 2021.
La Suisse a adapté son droit dans la même logique avec l’ODim révisée, également applicable depuis le 26 mai 2021.
Pour éviter qu’un grand nombre de dispositifs encore sûrs et conformes à l’ancien droit disparaissent brutalement du marché, des périodes transitoires ont été prévues puis prolongées.
À cela s’est ajouté un nouveau régime applicable à certains produits sans destination médicale, notamment certains lasers et appareils à lumière intense pulsée utilisés à des fins esthétiques.
Il n’existe donc pas une seule date valable pour tous les appareils esthétiques.
Quels sont les six principaux cas de conformité des appareils esthétiques ?
Le schéma ci-dessous présente six situations typiques. Il permet de visualiser la différence entre la période pendant laquelle un appareil peut être commercialisé et celle pendant laquelle un appareil déjà légalement acquis peut continuer à être utilisé.
Les lignes violettes représentent la commercialisation et les lignes vertes l’utilisation. Les échéances indiquées correspondent aux principaux régimes transitoires applicables aux situations représentées.
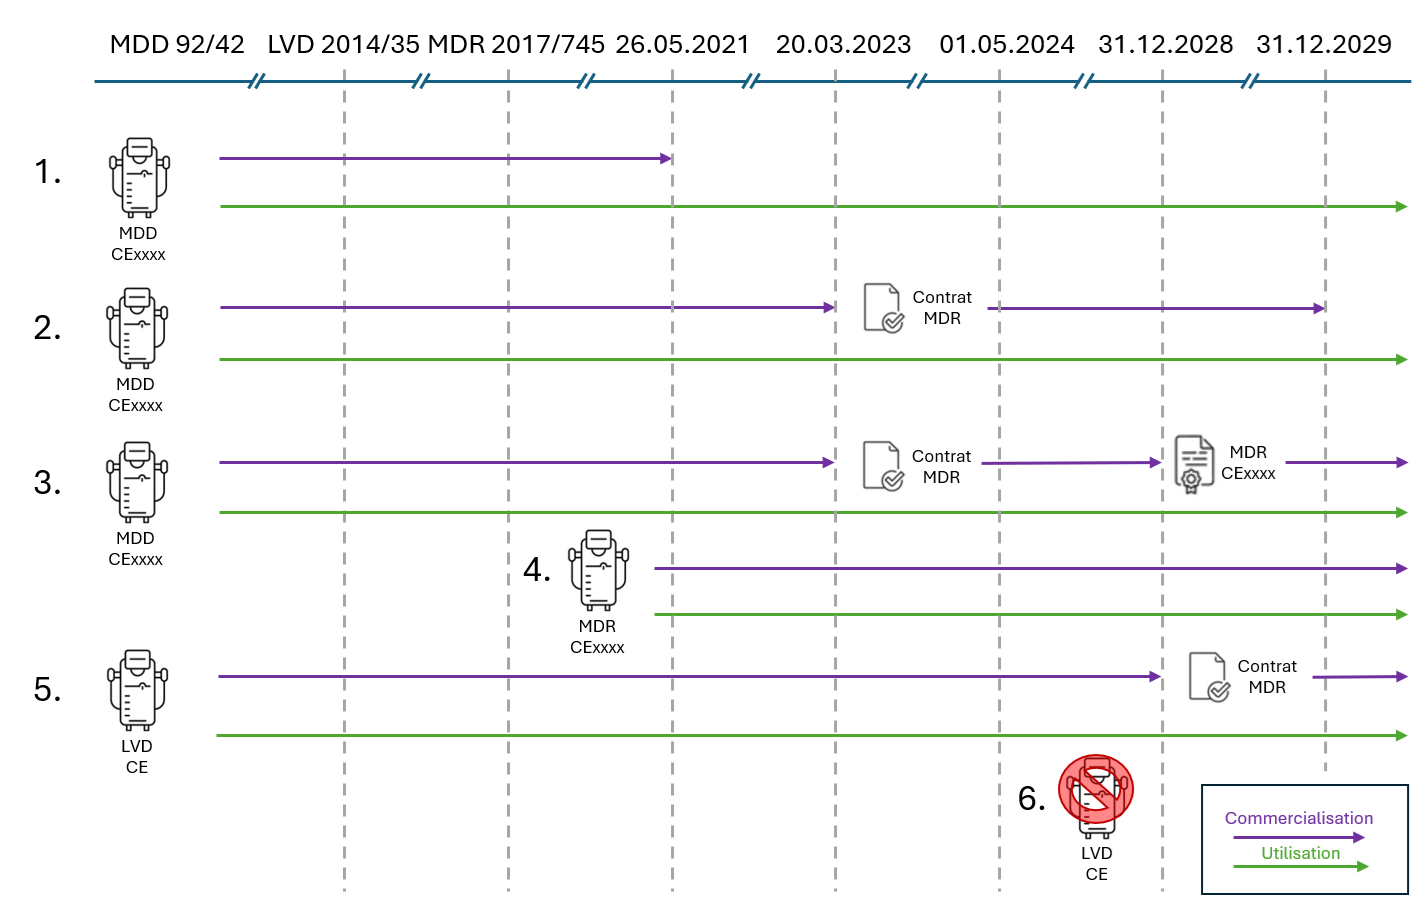
Ce schéma constitue une représentation simplifiée des principaux cas. Les dispositions transitoires sont soumises à des conditions précises, détaillées ci-dessous. Les échéances réglementaires ne constituent pas automatiquement des dates limites d’utilisation des appareils déjà légalement mis en service.
Cas 1 : que se passe-t-il si le certificat DDM avait cessé d’être valable avant le 26 mai 2021 ?
Un dispositif dont le certificat DDM n’était plus valable avant l’entrée en application du nouveau régime ne bénéficie pas automatiquement des dispositions transitoires prévues pour les anciens dispositifs.
Dans ce cas, le dispositif avait été légalement mis sur le marché suisse sous l’ancienne DDM, mais son certificat avait déjà cessé de produire ses effets avant le 26 mai 2021.
De nouveaux exemplaires ne peuvent donc pas continuer à être mis sur le marché sur la seule base de cet ancien certificat.
En revanche, un appareil qui avait déjà été légalement vendu, mis en service et utilisé avant cette échéance ne devient pas automatiquement inutilisable.
Il peut continuer à être exploité tant que sa sécurité et sa conformité d’utilisation ne sont pas remises en cause et que les exigences applicables restent respectées.
La disparition du droit de commercialiser de nouveaux exemplaires ne signifie donc pas nécessairement que les appareils déjà installés doivent être retirés du service.
Cas 2 : un ancien dispositif DDM peut-il encore bénéficier du régime transitoire ?
Certains dispositifs certifiés selon la DDM peuvent continuer à être commercialisés pendant la période transitoire du RDM.
C’est notamment le cas de certains dispositifs de classe IIb non implantables, catégorie dans laquelle se trouvent de nombreux appareils médico-esthétiques.
Pour bénéficier de cette transition, plusieurs conditions doivent être respectées.
Le dispositif doit notamment :
- remplir les conditions relatives à la validité de sa certification selon l’ancien droit ;
- rester conforme à l’ancienne réglementation ;
- ne pas avoir subi de modification essentielle de sa conception ou de sa destination ;
- ne pas présenter de risque inacceptable pour la santé ou la sécurité ;
- avoir fait l’objet de la mise en place du système de gestion de la qualité exigé dans les délais prévus ;
- avoir fait l’objet, dans les délais réglementaires, d’une demande d’évaluation de conformité selon le RDM auprès d’un organisme désigné ou notifié, accompagnée d’un accord écrit avec celui-ci.
Lorsque ces conditions sont remplies, certains dispositifs DDM peuvent continuer à être mis sur le marché pendant la période transitoire applicable, pouvant aller jusqu’au 31 décembre 2028 pour certains dispositifs de classe IIb non implantables.
Il ne suffit donc pas qu’un appareil possède un ancien certificat DDM : il faut également vérifier que toutes les conditions permettant de bénéficier de la transition sont réellement remplies.
Cas 3 : que se passe-t-il lorsqu’un ancien dispositif DDM obtient sa certification RDM ?
Lorsqu’un fabricant obtient une certification conforme au RDM, le dispositif peut être commercialisé sur la base du nouveau régime.
Il sort ainsi de la seule logique des dispositions transitoires relatives à son ancienne certification DDM.
Il peut continuer à être mis sur le marché sur la base de sa conformité au RDM, sous réserve du maintien de cette conformité et de la validité des documents réglementaires nécessaires.
La date du 31 décembre 2028 n’est donc pas une date de disparition générale du produit.
Un dispositif correctement certifié RDM peut continuer à être commercialisé après cette date.
Cas 4 : qu’en est-il d’un dispositif directement certifié selon le RDM ?
Un dispositif disposant dès sa mise sur le marché d’une conformité RDM ne dépend pas des périodes transitoires accordées aux anciens dispositifs DDM.
Il peut continuer à être commercialisé et utilisé après 2028 tant que les exigences réglementaires applicables restent remplies.
Il faut notamment que les certificats nécessaires demeurent valables, que les obligations du fabricant et des autres opérateurs économiques soient respectées et qu’aucune mesure de surveillance du marché ne s’oppose à la commercialisation ou à l’utilisation du dispositif.
Le 31 décembre 2028 n’est donc pas une date limite générale applicable à tous les dispositifs médicaux.
Cas 5 : qu’en est-il d’un ancien appareil esthétique basse tension commercialisé avant le 1er mai 2024 ?
C’est l’un des cas les plus importants pour les professionnels de l’esthétique.
Certains appareils esthétiques historiquement commercialisés comme appareils électriques non médicaux relèvent désormais de l’annexe 1 ODim.
C’est notamment le cas de certains équipements émettant des rayonnements électromagnétiques à haute intensité et destinés à l’épilation ou à d’autres traitements cutanés.
Pour bénéficier du régime transitoire, le produit doit notamment :
- avoir déjà été commercialisé légalement en Suisse avant le 1er mai 2024 ;
- continuer à respecter les exigences de l’ancien droit qui lui étaient applicables ;
- ne pas avoir subi de modification significative de sa conception.
Si ces conditions sont remplies, deux situations doivent être distinguées.
Cas 5a : aucune investigation clinique spécifique n’est nécessaire
Le produit peut, sous conditions, continuer à être commercialisé sous l’ancien régime jusqu’au 31 décembre 2028.
Une condition supplémentaire s’applique toutefois à partir du 1er janvier 2027 :
Le fabricant et un organisme désigné doivent avoir signé un accord écrit concernant la réalisation de l’évaluation de conformité.
En pratique, cela signifie qu’un appareil bénéficiant du régime transitoire peut continuer à être commercialisé jusqu’au 31 décembre 2026 sans cette condition supplémentaire, mais que la poursuite de sa commercialisation à partir du 1er janvier 2027 exige cet accord.
La période transitoire peut alors se poursuivre jusqu’au 31 décembre 2028, pour autant que toutes les autres conditions restent remplies.
Cas 5b : une investigation clinique spécifique est nécessaire
Lorsque le fabricant doit réaliser une investigation clinique pour générer les données nécessaires à l’évaluation clinique, la période transitoire peut aller jusqu’au 31 décembre 2029.
Cette possibilité est toutefois soumise à plusieurs étapes supplémentaires.
Swissmedic prévoit notamment que :
- les démarches relatives à l’investigation clinique aient été entreprises dans les délais réglementaires, avec la notification nécessaire à partir du 1er novembre 2024 ;
- l’investigation clinique ait commencé dans les conditions prévues à partir du 2 mai 2025 ;
- à partir du 1er janvier 2028, le fabricant et un organisme désigné aient signé un accord écrit concernant l’évaluation de conformité.
Le délai de 2029 ne constitue donc pas une prolongation automatique : il dépend d’un véritable processus de transition vers la conformité ODim/RDM.
Cas 6 : que se passe-t-il si l’appareil n’était pas commercialisé légalement en Suisse avant le 1er mai 2024 ?
Un appareil relevant aujourd’hui de l’annexe 1 ODim qui n’était pas commercialisé légalement en Suisse avant le 1er mai 2024 ne peut pas bénéficier du régime transitoire accordé aux produits déjà présents sur le marché.
Le simple fait qu’un appareil possède un marquage CE selon la Directive basse tension ne suffit donc plus à permettre sa mise sur le marché suisse lorsqu’il relève désormais de l’annexe 1 ODim.
Pour être commercialisé sous le nouveau régime, le produit doit satisfaire aux exigences de conformité applicables à sa catégorie, avec l’intervention d’un organisme désigné lorsqu’elle est requise.
L’existence passée de produits similaires sur le marché suisse ne suffit pas : le bénéfice du régime transitoire doit pouvoir être démontré pour le produit concerné.
Tous les appareils esthétiques doivent-ils passer sous le RDM ou l’ODim ?
Non. L’annexe XVI du RDM et l’annexe 1 ODim ne concernent pas tous les appareils utilisés en esthétique.
Ces textes visent des groupes déterminés de produits sans destination médicale présentant, par leur fonctionnement et leur profil de risque, des caractéristiques comparables à celles de dispositifs médicaux.
Parmi les équipements concernés figurent notamment :
- certains appareils destinés à réduire, enlever ou détruire les tissus adipeux ;
- certains lasers et appareils à lumière intense pulsée destinés à l’épilation ;
- certains équipements à haute intensité destinés au resurfaçage cutané, à la suppression de tatouages ou à d’autres traitements cutanés.
Mais un appareil esthétique qui n’entre dans aucune des catégories visées par l’annexe 1 ODim ne devient pas automatiquement un dispositif soumis à l’ODim simplement parce qu’il est utilisé dans un institut esthétique.
Il continue à relever de la réglementation sectorielle qui lui est applicable, par exemple de la réglementation relative au matériel électrique à basse tension, à la compatibilité électromagnétique ou à d’autres exigences de sécurité des produits.
Dans ce cas, lorsque la procédure de conformité applicable ne requiert pas l’intervention d’un organisme notifié, le produit peut continuer à porter un marquage CE sans numéro à quatre chiffres.
Le CE à quatre chiffres n’est donc pas destiné à devenir une règle universelle pour tous les appareils esthétiques.
Un simple marquage CE signifie-t-il que l’appareil est non médical ?
Non.
Le marquage CE peut être utilisé dans le cadre de nombreuses réglementations européennes.
Un appareil électrique peut, par exemple, porter le marquage CE au titre de la Directive 2014/35/UE relative au matériel électrique basse tension.
Un dispositif médical peut lui aussi porter le marquage CE au titre de la DDM ou du RDM.
La présence de quatre chiffres dépend de l’intervention d’un organisme notifié ou désigné dans la procédure applicable.
Pour comprendre le véritable statut réglementaire d’un appareil, il faut notamment examiner :
- la déclaration de conformité ;
- la réglementation européenne qui y est mentionnée ;
- la destination déclarée du produit ;
- sa classification ;
- le certificat d’un organisme notifié ou désigné lorsqu’il est requis ;
- l’étiquetage ;
- la notice d’utilisation.
Un CE sans quatre chiffres n’est donc pas automatiquement illégal. Mais il ne prouve pas non plus que l’appareil satisfait à toutes les exigences qui lui sont applicables.
La déclaration de conformité constitue un document essentiel pour identifier les textes réglementaires auxquels le marquage CE se rapporte.
Un appareil acheté légalement peut-il continuer à être utilisé après 2028 ou 2029 ?
Oui, en principe, si l’appareil a été légalement mis sur le marché et mis en service et si sa sécurité et sa conformité d’utilisation restent garanties.
La fin d’une période transitoire concerne principalement la possibilité de continuer à commercialiser ou à mettre en service de nouveaux appareils sous l’ancien régime.
Elle ne signifie pas automatiquement que les appareils déjà légalement acquis doivent être retirés du service à cette date.
Il appartient cependant à l’exploitant de veiller à ce que l’appareil demeure correctement entretenu, sûr et utilisé conformément aux règles qui lui sont applicables.
Un rappel, une mesure corrective de sécurité, une interdiction particulière ou une non-conformité susceptible de mettre en danger l’utilisateur ou le client peut naturellement modifier cette situation.
La fin d’une période transitoire de commercialisation n’est donc pas, en elle-même, une date de mise au rebut des appareils déjà installés.
Cette distinction entre droit d’utilisation et obligations d’entretien est développée dans notre article consacré à la maintenance annuelle des appareils esthétiques en Suisse.
Pourquoi la date du 1er mai 2024 est-elle si importante ?
Cette date détermine notamment l’accès à certaines dispositions transitoires applicables aux produits esthétiques sans destination médicale.
Dans le cadre de l’article 106 ODim, la notion de commercialisation antérieure permet de tenir compte du fait que ces produits relevaient auparavant d’autres législations sectorielles, par exemple de la réglementation applicable aux appareils électriques.
Il faut ici distinguer la notion de produit déjà commercialisé légalement en Suisse de celle de première mise sur le marché d’un exemplaire individuel.
Le fabricant ou l’opérateur qui souhaite bénéficier des dispositions transitoires doit pouvoir démontrer que le produit était effectivement commercialisé légalement en Suisse avant cette date et qu’il respectait alors la réglementation qui lui était applicable.
Le 1er mai 2024 constitue donc une date charnière majeure pour les appareils esthétiques relevant désormais de l’annexe 1 ODim.
Un appareil d’occasion peut-il être revendu simplement parce qu’il peut encore être utilisé ?
Pas nécessairement.
La possibilité de continuer à utiliser un appareil et celle de le transférer ou de le remettre à disposition d’un autre utilisateur sont deux questions différentes.
L’utilisation par son propriétaire n’est pas équivalente à une nouvelle mise à disposition sur le marché.
Avant toute revente d’un appareil ancien, il faut donc examiner son historique réglementaire, les conditions de sa première commercialisation et les dispositions transitoires qui lui sont applicables.
« Encore utilisable » ne signifie donc pas automatiquement « encore librement revendable ».
Un appareil en stock avant une échéance peut-il encore être vendu après celle-ci ?
Pas nécessairement. La seule présence physique d’un appareil dans un entrepôt ne suffit pas à établir qu’il a déjà été légalement mis sur le marché.
La mise sur le marché doit être examinée au regard de l’appareil concerné et de la première mise à disposition pertinente.
Il faut donc distinguer un stock interne du fabricant ou de certains opérateurs d’un produit ayant effectivement fait l’objet de sa première mise à disposition sur le marché suisse.
Cette distinction peut devenir déterminante à l’approche d’une échéance réglementaire.
Quels documents demander avant d’acheter un appareil esthétique avec un simple CE ?
Il faut pouvoir établir son statut réglementaire, et pas seulement regarder son étiquette.
Avant l’achat d’un appareil concerné par une période transitoire, il est utile de demander notamment :
- la déclaration de conformité ;
- le certificat CE lorsqu’un organisme notifié ou désigné intervient ;
- la destination du produit déclarée par le fabricant ;
- sa classification ;
- la réglementation sous laquelle le marquage CE a été établi ;
- la preuve de sa commercialisation légale en Suisse avant la date charnière lorsque cela est nécessaire ;
- la confirmation que le produit n’a pas subi de modification significative ;
- la documentation démontrant que les conditions transitoires sont remplies ;
- et, lorsque cela est requis, l’existence d’un accord avec un organisme désigné.
Une date sur un certificat, un logo CE ou l’affirmation d’un vendeur ne suffisent pas, à eux seuls, à établir la conformité réglementaire d’un appareil.
En résumé : un CE sans quatre chiffres peut-il encore être légal ?
Oui. Le marquage CE accompagné de quatre chiffres n’est pas une obligation universelle applicable à tous les appareils esthétiques en Suisse.
Les quatre chiffres identifient l’organisme notifié ou désigné intervenu dans l’évaluation de conformité lorsque cette intervention est requise.
Certains appareils esthétiques ne relèvent pas de l’ODim et peuvent légalement porter un simple CE selon la réglementation sectorielle applicable.
D’autres appareils, notamment certains équipements historiquement commercialisés sous la réglementation basse tension avant le 1er mai 2024, peuvent encore bénéficier de dispositions transitoires précises.
Selon la situation, ces dispositions peuvent autoriser leur commercialisation sous l’ancien régime jusqu’au 31 décembre 2028, voire jusqu’au 31 décembre 2029 lorsqu’une investigation clinique spécifique est nécessaire et que toutes les conditions réglementaires sont remplies.
Pour les dispositifs relevant de l’ancienne DDM, d’autres dispositions transitoires peuvent également permettre la poursuite de la commercialisation, sous réserve de conditions particulières.
Mais lorsqu’un appareil relève du nouveau régime et ne bénéficie d’aucune transition, la conformité doit être établie selon les exigences actuelles.
Enfin, la fin du droit de commercialiser de nouveaux appareils sous un ancien régime ne signifie pas automatiquement la fin du droit d’utiliser un appareil déjà légalement mis sur le marché et mis en service.
La bonne question n’est donc pas simplement : « Cet appareil porte-t-il un CE à quatre chiffres ? »
Elle est : « Quel régime réglementaire s’applique à cet appareil, et quels documents démontrent qu’il respecte les exigences correspondantes ? »
Vous souhaitez vérifier la conformité réglementaire d’un appareil esthétique avant son acquisition ?
Swiss Clinitech peut vous aider à comprendre les documents de conformité, le statut réglementaire des technologies esthétiques et les points à vérifier avant d’investir dans un équipement professionnel.
Ihr Projekt mit uns besprechen
Sources et références
- Ordonnance sur les dispositifs médicaux (ODim, RS 812.213). Texte suisse régissant notamment l’accès au marché, la mise à disposition, la mise en service et les dispositions transitoires applicables aux dispositifs médicaux et aux produits visés à l’annexe 1 ODim.
- Swissmedic — Produits n’ayant pas de destination médicale. Présentation des catégories de produits sans destination médicale relevant de l’annexe 1 ODim, notamment certains lasers et appareils à lumière intense pulsée utilisés à des fins esthétiques.
- Swissmedic — Aide-mémoire « Produits n’ayant pas de destination médicale ». Document de référence sur les produits visés à l’annexe 1 ODim, les conditions de commercialisation antérieure au 1er mai 2024, les dispositions transitoires et les échéances de 2028 et 2029.
- Swissmedic — Aide-mémoire « Obligations des opérateurs économiques CH ». Présentation des obligations des fabricants, mandataires, importateurs et distributeurs ainsi que des conditions applicables aux dispositifs relevant de l’ancien droit.
- Règlement (UE) 2017/745 relatif aux dispositifs médicaux (RDM). Cadre réglementaire européen comprenant notamment les dispositions transitoires applicables aux dispositifs relevant de l’ancien droit et les catégories de produits sans destination médicale définies à l’annexe XVI.
- Directive 93/42/CEE relative aux dispositifs médicaux (DDM). Ancienne réglementation européenne sous laquelle de nombreux dispositifs médicaux encore en circulation ont été certifiés.
- Directive 2014/35/UE relative au matériel électrique basse tension. Cadre européen historiquement applicable à certains appareils esthétiques non médicaux.
- Ordonnance sur les matériels électriques à basse tension (OMBT, RS 734.26). Réglementation suisse applicable aux matériels électriques basse tension lorsqu’ils ne relèvent pas d’un régime plus spécifique.
Analyse Swiss Clinitech – Ivan Adam
Depuis 2008, Swiss Clinitech accompagne les professionnels de l’esthétique dans le choix, l’utilisation, la maintenance et l’évaluation des technologies esthétiques professionnelles.
Cet article présente une analyse générale et simplifiée de la réglementation et des dispositions transitoires applicables à certains appareils esthétiques et dispositifs médicaux en Suisse. Il ne constitue ni un avis juridique, ni une consultation réglementaire individualisée, ni une décision de conformité. Le statut réglementaire d’un appareil et les possibilités de le mettre sur le marché, de le mettre à disposition, de le mettre en service, de le revendre ou de continuer à l’utiliser dépendent notamment de sa destination, de sa classification, de son historique de commercialisation, des certificats et déclarations disponibles, des démarches entreprises par le fabricant, des éventuelles modifications apportées au produit ainsi que de l’évolution de la législation et de la pratique des autorités. Les schémas et cas présentés sont volontairement simplifiés et ne peuvent couvrir toutes les situations particulières. Avant toute décision d’achat, de vente, d’importation, de distribution ou de maintien sur le marché d’un appareil, les exigences applicables doivent être vérifiées auprès des acteurs et autorités compétents.
Les informations présentées dans cet article reflètent les connaissances et les dispositions applicables à la date de sa publication. Cette date est consultable dans les données structurées de la page (champ « datePublished »), accessibles dans son code source. Ces informations sont susceptibles d’évoluer.
 Français
 Deutsch